Confier une formulation de phosphatidylsérine à un OEM sans ensemble de spécifications est une invitation à retravailler. La matière première se comporte différemment des poudres de base : c’est un phospholipide, souvent utilisé à faibles taux d’inclusion, sensible à la chaleur et à l’oxydation, et portant des implications allergènes et de revendications qui atteignent l’étiquette finale. Qu’il s’agisse d’une capsule en deux parties ou d’une tablette compressée, le travail de l’acheteur est de définir, par écrit, ce qui entre dans l’usine, comment le mélange doit fonctionner, ce que l’unité finie doit peser et livrer, et combien de temps elle doit durer. Ce guide présente ces couches de spécifications pour les projets américains et européens dans l’ordre dans lequel elles doivent être acceptées.
Pourquoi les spécifications OEM passent avant la formulation
De nombreux propriétaires de marques considèrent les spécifications comme des documents qui suivent la formulation. Pour la PS, la séquence doit fonctionner dans l’autre sens, car les décisions de spécification façonnent ce que la formulation peut honnêtement affirmer et comment elle se comporte en production :
- La spécification de matière première détermine la livraison active : un test de 50 % ou 70 % détermine le calcul de l’étiquette, le nombre de capsules et le coût.
- La spécification du produit fini détermine quelles obligations de qualité le fabricant accepte, et quelles preuves vous pouvez présenter à un inspecteur ou à un partenaire commercial.
- La stratégie des revendications détermine l’étiquette, et l’étiquette se réinjecte dans les spécifications requises – en particulier dans l’UE, où les revendications autorisées façonnent l’histoire du produit dès le départ.
Une règle pratique pour les engagements OEM : avant le premier lot d’essai, la marque, le fabricant et le fournisseur d’ingrédients doivent chacun approuver une chaîne de spécifications alignée – matière première entrante, mélange en cours de traitement et produit fini – afin qu’aucune partie n’interprète seule les exigences.
Définir les spécifications des matières premières entrantes pour PS
La spécification entrante est la porte du fabricant pour accepter votre lot PS, donc elle doit être suffisamment spécifique pour être appliquée lors de l’entrée des marchandises. Au-delà des bases, PS apporte des paramètres qui méritent une attention explicite :
- Analyse et identité : déclaration de contenu en PS avec la méthode analytique indiquée, plus confirmation d’identité appropriée à un phospholipide.
- Taille et fluidité des particules : une plage de taille de particule conforme à la conception du prémélange empêche la séparation et la dérive du poids.
- Activité d’humidité et d’eau : pertinentes à la fois pour le comportement de dosage et pour la stabilité oxydative en stockage.
- Limites microbiologiques et contaminantes : alignées sur le marché – attentes de compléments alimentaires américains (BPF) ou de compléments alimentaires dans l’UE – plutôt que laissées « par COA ».
- Déclarations sur les allergènes et les sources : la PS dérivée du soja comporte des implications sur les allergènes du soja ; Le matériau dérivé du tournesol modifie à la fois l’image des allergènes et certaines considérations sur les étiquettes européennes.
Deux points contractuels complètent la porte : exiger que l’OEM vérifie la spécification plutôt que d’accepter le COA non lu, et exiger une notification préalable de tout changement de source, de grade ou de procédé du fournisseur qui traverse toute la chaîne de spécification.
Uniformité du mélange et conception du prémix
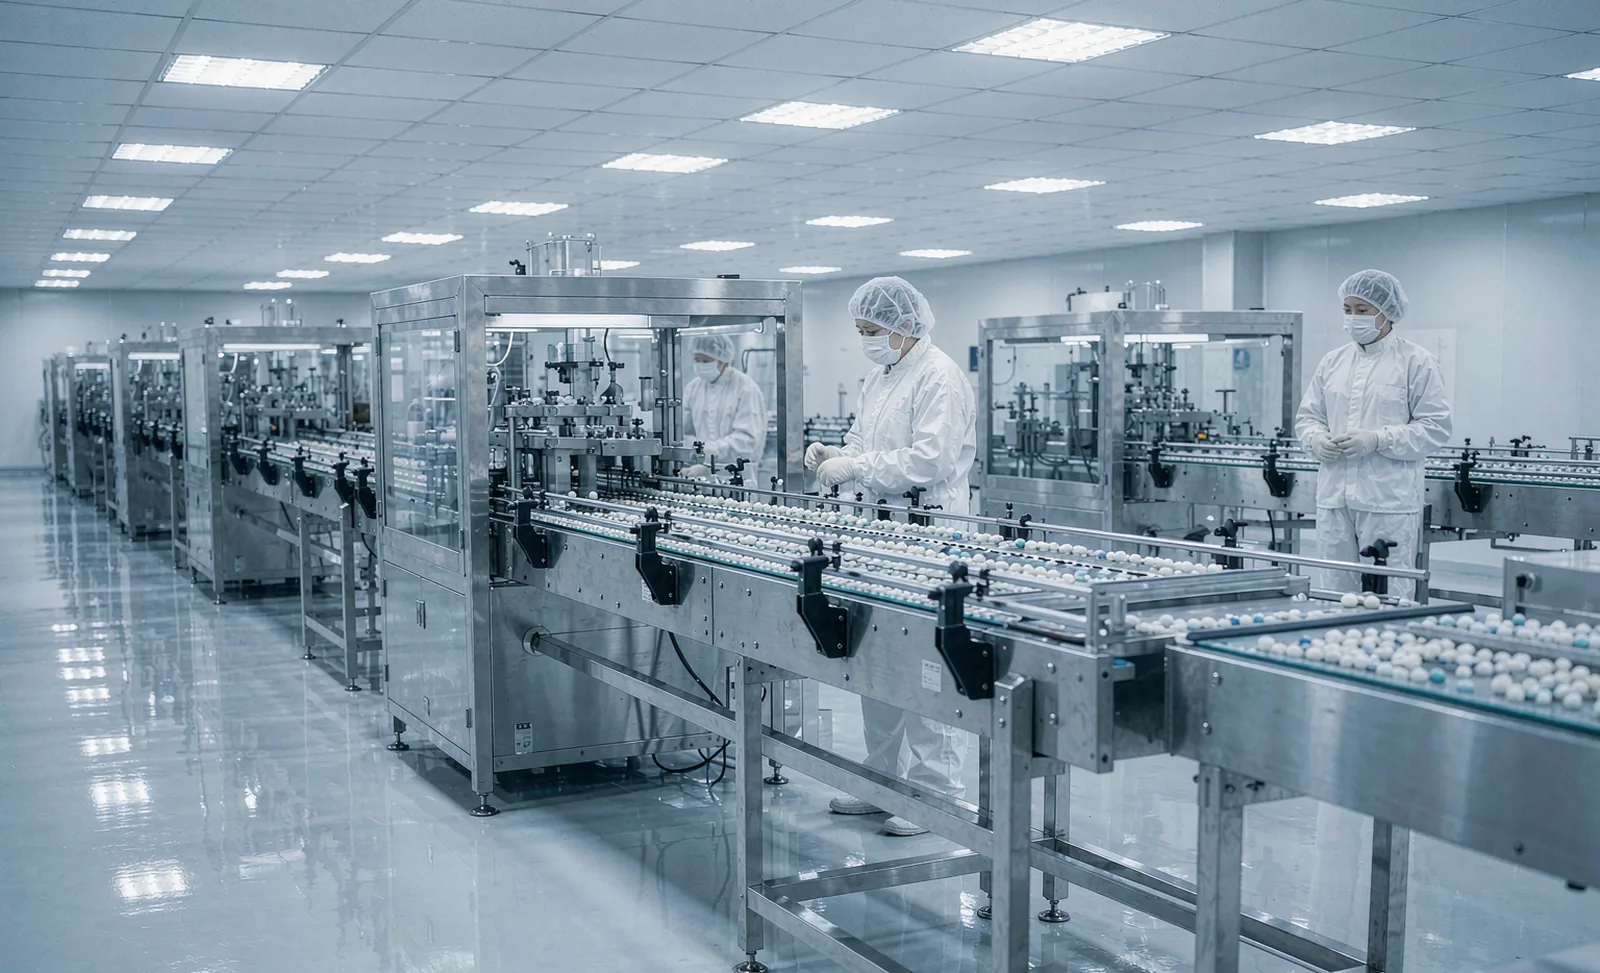
La phosphatidylsérine est rarement la majorité d’un mélange, et les actifs à faible inclusion sont là où les problèmes d’uniformité du mélange se concentrent. Une dose de PS au niveau d’un milligramme, dispersée dans un lot de plusieurs centaines de kilogrammes, peut se séparer lors du déplacement si la conception du prémix est laissée au hasard.
La spécification doit donc aborder :
- Stratégie du prémélange : si le PS est prédilué avec un support compatible, et à quel rapport, de sorte que chaque kilogramme de prémix porte une charge de PS prévisible.
- Séquence d’addition et type de mélangeur : d’accord avec l’équipe de production du fabricant, puisque les mélangeurs ruban, mélangeurs bac et V-blenders distribuent différemment les actifs à faible inclusion.
- Plan d’échantillonnage : échantillonner le mélange à des points définis - début, milieu et fin de la sortie - pas un seul échantillon à séance.
- Critères d’acceptation : un objectif relatif d’écart-type convenu à l’avance - suffisamment serré pour soutenir l’uniformité du contenu, réaliste pour la taille du mélangeur et du lot.
L’uniformité du mélange est le plafond de l’uniformité du produit fini : aucune étape de remplissage ou de compression ne peut restaurer la distribution que le blender n’a pas réussi à créer. Lorsque vous examinez le dossier maître d’un fabricant d’OEM, recherchez des preuves d’uniformité dans les études, pas seulement l’engagement.
Compatibilité des excipients et choix de la forme posologique
Le choix entre une capsule en deux parties et une tablette compressée est à la fois une décision marketing et une question de stabilité, et PS rend la stabilité exceptionnellement importante.
Les capsules sont généralement l’option à moindre risque pour un actif phospholipidique : compression minimale, coque protectrice, et remplissage simple d’un prémix en poudre ou granulé. Les principales questions de spécification concernent les tolérances au poids de remplissage, les préférences en matière de matériaux de coquille (bovins, porcins ou d’origine végétale – ce qui est en soi une question d’étiquette et de marché), et si une étape de bandage ou d’étanchéité est utilisée pour réduire l’entrée d’oxygène.
Les comprimés exposent le mélange à la force de compression, et les phospholipides réagissent à la chaleur, à la pression et à l’humidité d’une manière que les actifs de base ne font pas. Les questions clés de compatibilité incluent :
- Quels excipients sont proposés : diluants, désintégrants, lubrifiants et revêtements interagissent tous différemment avec une surface de phospholipides.
- Qu’il s’agisse d’antioxydants ou de traitements protecteurs (températures de granulation contrôlées, régimes à faible humidité) sont nécessaires.
- Le fait que le profil de compression reste dans les limites tolérées par le matériel PS, vérifié sur des lots d’essais plutôt que supposé.
Un contrôle formel de compatibilité de la PS en parallèle de l’ensemble d’excipients proposé représente un coût de développement modeste et une assurance bon marché contre une défaillance de stabilité découverte après le lancement.
Variations de poids et objectifs d’uniformité de contenu
Les spécifications des unités finies traduisent la performance du mélange en ce que chaque capsule ou tablette offre réellement ; Assurez-vous que la spécification du fabricant couvre les deux dimensions du contrôle de la dose :
| Paramètre | Capsules | Tablettes | Pourquoi c’est important pour PS |
|---|---|---|---|
| Variation du poids de remplissage ou des comprimés | Tolérance stricte au poids de remplissage convenue selon la taille de la dose | Critères de variation du poids sur les unités compressées | Le contrôle de la dose commence par le contrôle de masse |
| Uniformité du contenu | Répartition PS au sein des unités | Répartition PS au sein des unités | Confirme que l’actif, pas seulement la masse, est uniforme |
| Désintégration ou libération | Attente d’accord pour la coquille | Temps de désintégration convenu | Influence l’histoire d’utilisabilité du produit |
| Apparence et défauts | Intégrité de la coque, aucune fuite | Capsule, grattage, friabilité | Détecte la dérive du procédé au niveau de la marchandise |
La variation de poids peut être excellente tandis que le contenu PS varie si le mélange ségrène, c’est pourquoi le test d’uniformité de contenu sur les unités finies – à la validation et à intervalles définis – appartient à la spécification, pas à une assurance verbale. Accordez-vous à l’avance sur l’échantillonnage et les statistiques afin qu’un résultat réussi signifie la même chose pour les deux parties.
Études de stabilité et limites des revendications d’étiquette
Le protocole de stabilité du fabricant doit définir l’emballage (la même configuration destinée au marché), les conditions de stockage, y compris les conditions accélérées et à long terme, les intervalles de test et les attributs testés – la teneur en PS, les indicateurs d’oxydation, l’humidité et l’apparence, entre autres. Si un excédent est utilisé pour garantir la réclamation de l’étiquette jusqu’à la fin de la durée de conservation, il doit être documenté, justifié et reflété dans le calcul de l’étiquette, et non caché dans le mélange.
Les revendications de label constituent la spécification finale, et les cadres américains et européens les traitent différemment :
- États-Unis : les étiquettes peuvent contenir des déclarations véridiques de structure/fonction avec la clause de non-responsabilité habituelle et une voie de notification, à condition qu’elles décrivent des effets sur la structure ou la fonction normale plutôt que sur la maladie. La discipline des réclamations est un exercice de formulation que la marque mène avec son conseiller réglementaire.
- Union européenne : les allégations sanitaires doivent relever des allégations autorisées par l’UE et leurs conditions d’utilisation ; Pour les substances sans revendication autorisée, l’histoire de l’étiquette se limite généralement à la composition et aux informations nutritionnelles générales.
La conséquence pratique pour un projet OEM est que le plan de réclamation doit être fixé avant l’approbation de l’œuvre d’art, car les revendications influencent la présentation de la taille de la portion, le positionnement ciblé des consommateurs, et dans certains marchés même la documentation des ingrédients dont l’importateur aura besoin.
FAQ
Q : Quels paramètres entrants comptent le plus lorsque l’OEM reçoit de la poudre PS ?
Analyse et identité, taille et fluidité des particules, humidité, indicateurs d’oxydation tels que la valeur de peroxyde, et limites de contaminants alignées sur le marché de destination. En tant que phospholipide, la PS mérite autant d’attention à l’oxydation que la microbiologie.
Q : Pourquoi l’uniformité du mélange est-elle un point de défaillance si fréquent pour les produits PS ?
La PS est généralement un actif à faible inclusion, et les ingrédients à faible inclusion se séparent facilement lorsque la conception du prémixé, la séquence d’addition et les réglages du mélangeur ne sont pas conçus pour eux. Une stratégie de prémélange documentée et un plan d’échantillonnage approprié évitent la plupart des problèmes avant la ligne de remplissage.
Q : Les capsules ou comprimés sont-ils la forme posologique la plus sûre pour la phosphatidylsérine ?
Les capsules exposent le matériau à moins de chaleur et de compression, ce qui convient à un phospholipide sensible à l’oxydation. Les comprimés sont réalisables avec un design excipient compatible et des conditions de compression vérifiées, mais nécessitent davantage de preuves de développement, y compris un dépistage de compatibilité.
Q : En quoi les règles sur les déclarations sur les étiquettes diffèrent-elles entre les États-Unis et l’UE pour un complément PS ?
Aux États-Unis, les déclarations véridiques de structure/fonction avec la clause de non-responsabilité habituelle sont une voie standard. Dans l’UE, les allégations de santé doivent relever des allégations autorisées et de leurs conditions d’utilisation. Fixez le plan de réclamation avec votre conseiller réglementaire avant d’approuver une œuvre d’art.
Conclusion
Un projet réussi de capsule ou tablette PS se décide à l’étape des spécifications, et non sur le plancher de production. Les paramètres du matériau entrant bloquent ce qui entre dans l’usine ; la conception du prémélange et l’uniformité du mélange déterminent ce que le procédé peut offrir ; La compatibilité des excipients détermine quelle forme posologique est réaliste ; Les objectifs d’uniformité de poids et de contenu définissent ce que chaque unité doit prouver ; et la stabilité ainsi qu’un plan de réclamation déterminent ce que l’étiquette peut indiquer et pendant combien de temps. Les acheteurs qui réparent cette chaîne avec leur OEM et leur fournisseur d’ingrédients avant le lancement du premier lot d’essai sont plus rapides, échouent moins et portent un fichier qui résiste à l’audit.
Sources
- Food and Drug Administration des États-Unis - Compléments alimentaires : https://www.fda.gov/food/dietary-supplements
- U.S. National Institutes of Health, Bureau des compléments alimentaires : https://ods.od.nih.gov/
- Autorité européenne de sécurité alimentaire (EFSA) : https://www.efsa.europa.eu/
- Commission européenne - Santé et sécurité alimentaire : https://food.ec.europa.eu/
- EUR-Lex - Accès au droit de l’Union européenne : https://eur-lex.europa.eu/
Étapes suivantes recommandées
- Passez en revue le Phosphatidylserine page produit.
- Comparer Soy PS et Sunflower PS.
- Vérifier preuve de fabrication et Qualité & R&D.
Contacter le service commercial pour obtenir les documents produits
Partagez la préférence de source, l'application, le pays et la quantité annuelle.
Contacter le service commercial