
Un producto de fosfatidilserina puede superar la formulación, las pruebas y la estabilidad y aun así perder su lanzamiento porque la etiqueta era errónea: una afirmación que el mercado no permite, un panel de Información sobre Suplementos con base incorrecta, una variante lingüística faltante o un código de barras que no se escanea. En la producción OEM estos fallos cuestan el doble: coste de reimpresión y las plazas de producción ya reservadas en función de la edición del arte.
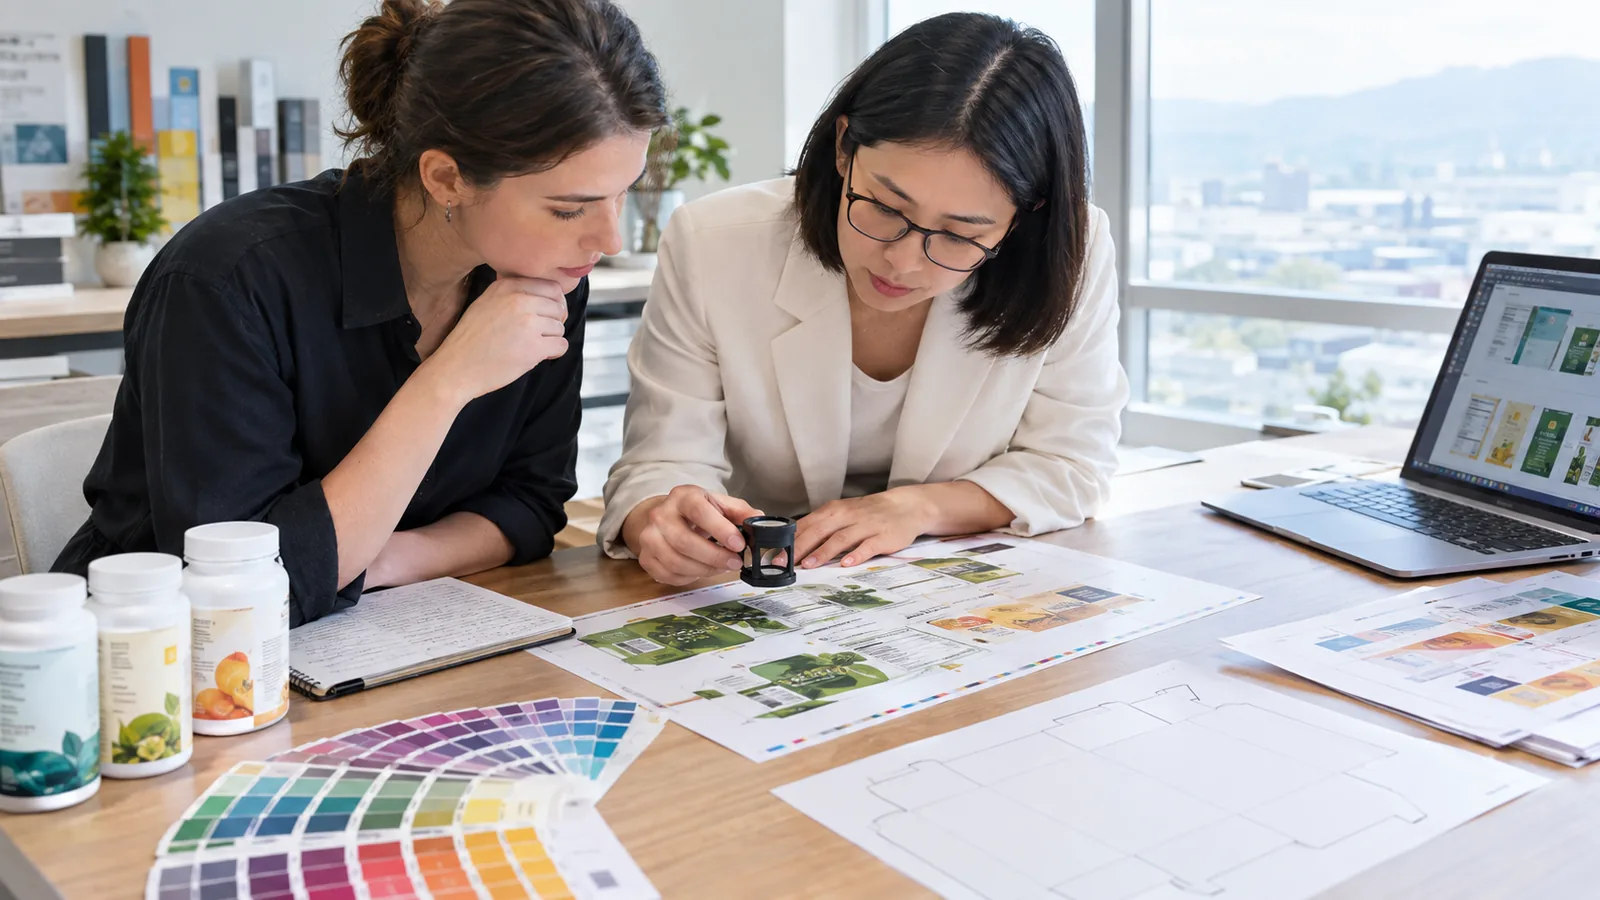
La solución es procedimental: trata la etiqueta como un documento controlado con dos puertas de aprobación antes del diseño, un ciclo de arte definido y control de cambios que sobrevive a la primera expansión del mercado. Este artículo explica ese flujo de trabajo desde el lado de la marca, con las entregas del lado original que la mayoría de las guías omiten. Para el detalle de la especificación detrás de estos documentos, véase nuestro Visión general de calidad e investigación y desarrollo, incluyendo métodos de prueba y criterios de liberación.
¿Quién posee la etiqueta en la producción OEM
En la fabricación por contrato, la marca casi siempre es propietaria de la obra de arte y de las reclamaciones; El fabricante contratado se encarga de la ejecución de la impresión, la precisión de la aplicación de etiquetas y la conciliación etiqueta-lote. La división importa porque cada parte falla de forma diferente: el fabricante no puede conocer tu intención de marketing y no puedes confiar en un operador de impresión para detectar un problema de fundamentación. Escribe la propiedad en el acuerdo de fabricación o obra de arte:
- La marca proporciona: archivos finales de arte, matriz de reclamaciones con dossier de comprobación, aprobación de revisión regulatoria, líneas de dados donde la marca es propiedad y autoridades de aprobación nombradas.
- OEM proporciona: plantillas de líneas de troquelada para su etiquetador y proceso de impresión, restricciones de colocación de paneles, envío de pruebas, conciliación de etiquetas al momento de la liberación de líneas y un compromiso de no modificar obras de arte sin la aprobación escrita de la marca.
- Compartido: el número de versión en cada prueba, archivo impreso y registro de control de cambios.
Las marcas que se saltan esta sección del acuerdo descubren que "la imprenta corrigió un error tipográfico" — y con ello cambió una palabra en la reclamación.
Puerta Uno: La Matriz de Reclamaciones y el Bloqueo de Especificaciones de Ingredientes
Aprueba las reclamaciones antes del diseño, no después. Elabora una matriz de reclamaciones con cuatro columnas: redacción exacta tal y como aparecerá, mercado (EE. UU., UE, estados miembros), base legal y estatus. Para la fosfatidilserina, esta compuerta tiene dientes específicos de mercado:
- EE. UU.: las afirmaciones sobre estructura/función requieren fundamentación y la exención de responsabilidad de la sección 403(r)(6), además de la declaración de "no evaluado por la FDA". Las afirmaciones deben mantenerse dentro del marco de suplementos dietéticos — no hay afirmaciones de enfermedad en ningún panel, incluido el sitio web al que apunta el código QR de la etiqueta.
- UE: las afirmaciones de nutrición y salud solo están permitidas si figuran en el registro de reclamaciones autorizadas de la UE. Muchas afirmaciones de fosfatidilserina comunes en la comercialización estadounidense no tienen un equivalente autorizado en la UE; usarlos en una etiqueta de la UE no cumple con la normativa independientemente de la calidad de la comprobación, y los estados miembros pueden añadir restricciones para los suplementos.
- Ambos mercados: la redacción de las afirmaciones interactúa con el posicionamiento del producto (suplemento alimentario frente a alimento médico), lo que cambia todo el régimen de etiquetado.
Bloquea la especificación del ingrediente en la misma puerta. Una dosis designada por ración solo sobrevive si la base de mezcla y ensayo del OEM la entrega con margen — la afirmación de la etiqueta se relaciona con la base de cálculo por lotes acordada en la especificación.
Puerta Dos: Datos obligatorios específicos de mercado
Antes de que empiece la obra, compila la lista de detalles obligatorios por mercado y entrégala al diseñador como un resumen de contenido, no como una tarea de revisión:
- EE. UU.: declaración de identidad, cantidad neta, panel de Datos del Suplemento en el formato prescrito, lista de otros ingredientes, nombre y lugar de negocio del fabricante/distribuidor, y el aviso de estructura/función donde se hacen las afirmaciones. Las reglas de colocación y formato se aplican al panel.
- UE: nombre del alimento (indicando la naturaleza del suplemento), lista de ingredientes con énfasis en alérgenos, cantidad del ingrediente caracterizador (PS por ración diaria), declaración nutricional, cantidad neta, fecha de durabilidad mínima con almacenamiento y condiciones de uso, nombre y dirección UE del operador, país de origen cuando sea necesario, además de añadidos de los estados miembros como declaraciones obligatorias de advertencia sobre suplementos.
- Versiones multilingües: los datos obligatorios de cada mercado deben aparecer en los idiomas requeridos — decide la matriz de idiomas antes de diseñar, ya que determina el número de etiquetas y el espacio de los paneles.
Una marca que vende la misma fórmula en Estados Unidos y en dos mercados de la UE está aprobando tres documentos controlados que deben mantenerse en sintonía de revisiones, no una sola etiqueta.
El ciclo de la obra: Resumen, Borrador, Revisión Regulatoria, Aprobación
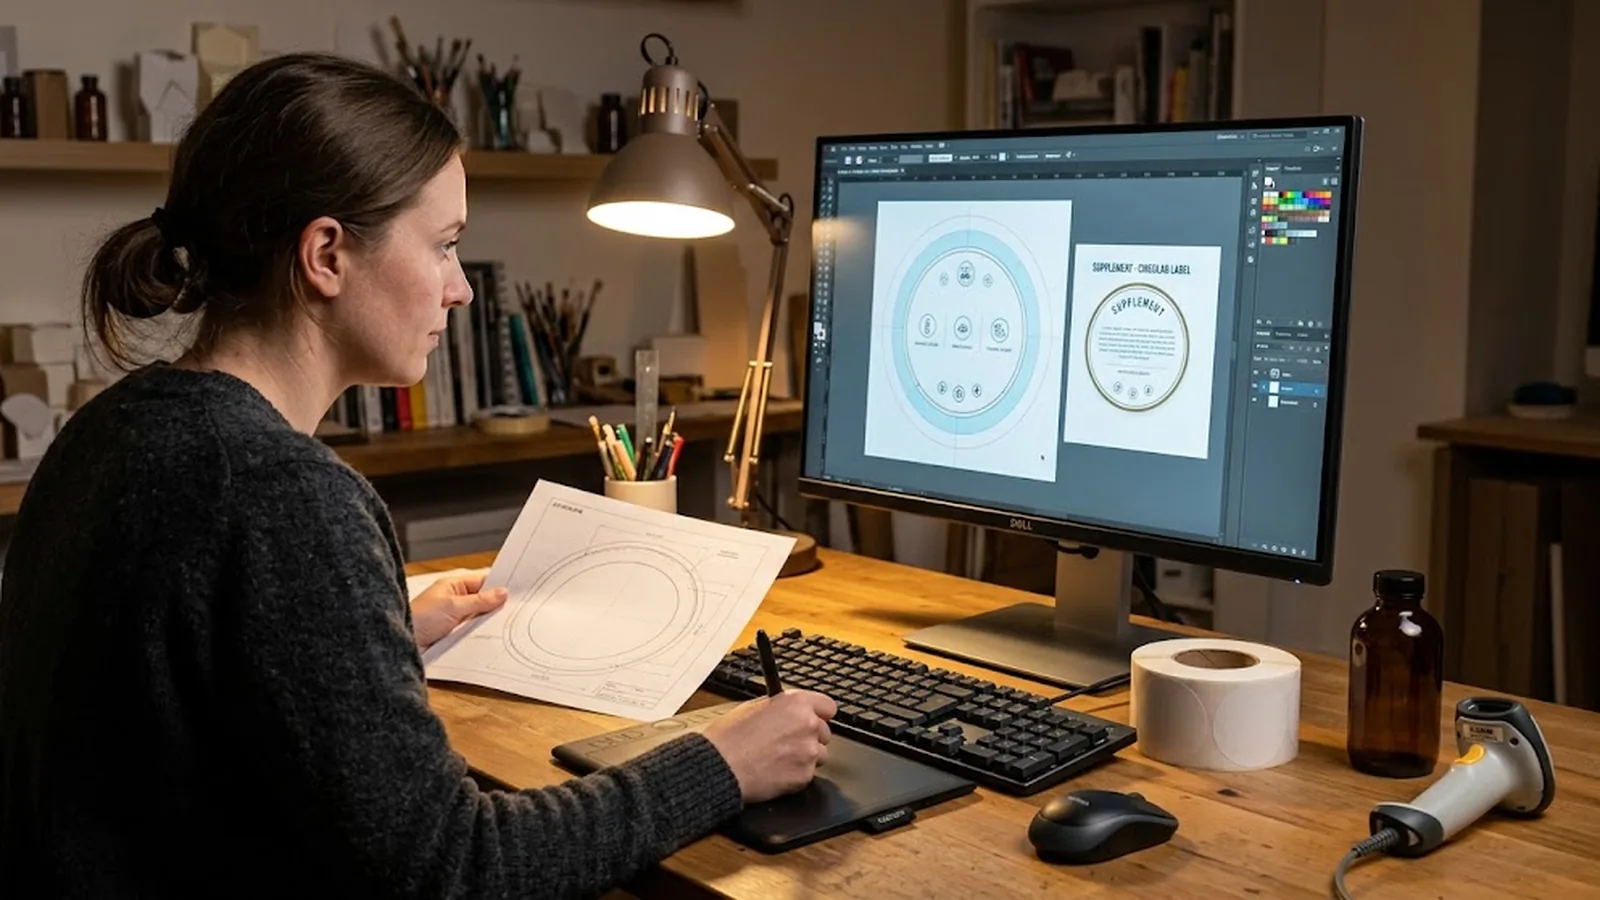
Ejecuta el ciclo en cuatro pasos nombrados con una autoridad de aprobación cada uno:
- Resumen: el diseñador recibe la matriz de reclamaciones, la lista de verificación de datos obligatorios, la línea de dados del fabricante, los activos de la marca y los números de código de barras GS1. El escrito indica qué elementos son texto regulatorio fijo que no puede ser rediseñado.
- Borrador: primera obra a escala de dieline, revisada línea por línea con la lista de verificación — datos obligatorios presentes, redacción de la afirmación que coincide exactamente con la matriz, declaraciones de dosis que coincidan con la especificación, énfasis en el alérgeno correcto.
- Revisión regulatoria: un propietario regulador nombrado firma que la obra de arte coincide con la matriz aprobada para cada mercado del archivo. Esta firma es el artefacto de la auditoría.
- Aprobación: aprobación registrada con un número de versión (por ejemplo, ART-v1.0), fecha y aprobador, mostrados en la prueba y en el archivo controlado por el OEM.
Dos hábitos de revisión detectan la mayoría de los errores: leer en voz alta el texto regulatorio de la obra (el ojo se autocorrige; el oído no) y verificar cada número de la etiqueta con la especificación — tamaño de la ración, contenido de PS por dosis, orden de los ingredientes y peso neto.
Pruebas de impresora, líneas de troquelada y espacio libre de líneas
La etapa de impresión del OEM introduce sus propios modos de fallo. Revisa primero la prueba física, no el PDF: fidelidad de color, legibilidad del texto en tamaño final (los paneles pequeños de Suplement Facts y las largas listas de ingredientes de la UE sufren primero), la calidad del escaneo de códigos de barras, el registro del troquelado y el comportamiento del sustrato en el tarro, tambor o funda final.
En producción, la autorización de la línea es el último control: el OEM verifica que las etiquetas cargadas en la línea coincidan con la versión aprobada para ese lote, que las etiquetas de la versión antigua se eliminen físicamente y que se registre el recuento de conciliación. Pide la cifra de conciliación de etiquetas en el disco por lotes: una etiqueta no contada es una responsabilidad en el escenario de retirada, ya que una etiqueta antigua mal aplicada pone las afirmaciones erróneas en un mercado.
Control de versiones y el registro de aprobación de obras de arte
Mantén un único registro de aprobación de obras de arte con una fila por versión: número de versión, mercados cubiertos, descripción del cambio, aprobador, fecha de aprobación y la ubicación del archivo y la prueba publicados. El fabricante tiene la misma versión que el archivo de impresión controlado; Archivar todas las versiones superadas, marcadas como nulas. Cuando un regulador o minorista pregunta qué versión de etiqueta estaba en el lote que enviaste en marzo, el registro junto con el registro de lotes responde en minutos — y la respuesta debe coincidir.
Control de cambios tras el lanzamiento
Después del lanzamiento, trata cada toque de obra como control de cambios con una evaluación de impacto: ¿el cambio toca una afirmación (reejecutar la matriz), un particular obligatorio (reejecutar la lista de comprobación para cada mercado del archivo), el código de barras o solo cosméticos? Las revisiones provocan un nuevo número de versión, reaprobación, un plan de agotamiento para stock antiguo de etiquetas y registros actualizados de liberación de líneas OEM.
Observa los puntos naturales de deriva: un cambio de proveedor que altera el estatus de alérgeno o la lista de excipientes, un nuevo mercado añadido a un archivo existente, un cambio en el tamaño de la ración que desplaza el panel y solicitudes de marketing para "actualizar" la redacción. Cada uno es un cambio controlado — los que perjudican son los que se manejan como favores por correo electrónico.
Preguntas frecuentes
P: ¿Quién es responsable del cumplimiento de etiquetas en la producción de suplementos OEM?
R: Normalmente la marca posee obras de arte, reclamaciones y aprobaciones regulatorias; El fabricante contratado se encarga de la ejecución de la impresión, la aplicación de etiquetas y la conciliación. Asigna explícitamente ambas partes en el acuerdo de fabricación o obra de arte.
P: ¿Qué debe aprobarse antes de que las obras de arte suplementarias se impriman?
R: Dos puertas: una matriz de reclamaciones (redacción exacta, mercado, base legal, estado) y una lista de verificación específica de datos obligatorios para cada mercado. El diseño comienza solo después de que ambos estén firmados, y la revisión regulatoria verifica la obra de arte frente a ellos línea por línea.
P: ¿Qué información obligatoria debe aparecer en la etiqueta de un suplemento alimentario de la UE?
R: Como mínimo: el nombre del suplemento, la lista de ingredientes con énfasis en alérgenos, la cantidad del ingrediente característico por ración diaria, la declaración nutricional, la cantidad neta, la fecha mínima de durabilidad con condiciones de almacenamiento y uso, y el nombre del operador y la dirección de la UE — además de las adiciones del estado miembro — en los idiomas requeridos.
P: ¿Cómo debería controlarse la versión de las obras con un fabricante contratado?
R: Un número de versión en cada prueba de prueba, archivo publicado y tirada impresa de etiquetas; un registro compartido de aprobaciones que registraba la descripción del cambio, la aprobación y la fecha por versión; versiones reemplazadas archivadas como nulas; y espacio de línea que confirma que las etiquetas impresas coinciden con la versión aprobada por el lote.
P: ¿Cuándo requiere un cambio de etiqueta control de cambio?
R: Cualquier revisión posterior al lanzamiento — incluso cosmética. La evaluación de impacto determina la profundidad: los cambios en las reclamaciones vuelven a ejecutar la matriz de fundamentación, los cambios particulares vuelven a ejecutar la lista de verificación del mercado, y todas las revisiones reciben una nueva versión, reaprobación y un plan de agotamiento para el stock antiguo de la etiqueta.
Conclusión
Los fallos en la etiqueta en la producción externalizada de PS son fallos de proceso: afirmaciones aprobadas tras el diseño, detalles obligatorios descubiertos en la prueba, versiones que oscilan entre marca e impresora. El flujo de trabajo que los impide es corto: una matriz de reclamaciones y una lista de verificación de detalles antes del diseño, un ciclo de cuatro pasos de arte con aprobaciones nombradas, revisión de pruebas físicas y control de versiones que realmente utiliza la autorización de líneas del fabricante. El registro de aprobación que empiezas con tu primera etiqueta es el artefacto que hace que tu quincuagésima auditoría sea aburrida. Cuando estés listo para pasar de la lista de verificación a la cotización, Contacta con nuestro equipo con la calificación, fuente y conjunto de documentos descritos anteriormente.
Fuentes
- Administración de Alimentos y Medicamentos de EE. UU. (FDA) — Guía de etiquetado de alimentos y requisitos de etiquetado de suplementos dietéticos (21 CFR Parte 101): https://www.fda.gov/food/food-labeling-nutrition/food-labeling-guide-nutrition-labeling-information
- Administración de Alimentos y Medicamentos de EE. UU. (FDA) — Suplementos dietéticos: etiquetado y afirmaciones sobre estructura/función: https://www.fda.gov/food/dietary-supplements
- Comisión Europea — Reglamento (UE) nº 1169/2011 sobre información alimentaria para consumidores: https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX%3A32011R1169
- Comisión Europea — Registro de Declaraciones de Nutrición y Salud de la UE (Reglamento (CE) nº 1924/2006): https://ec.europa.eu/food/safety/labelling_nutrition/claims/register/
- GS1 — Especificaciones generales para códigos de barras: https://www.gs1.org/standards/barcodes
Perfil de comprador
A quién va dirigida esta guía
Esta guía está dirigida a los perfiles de comprador que aparecen a continuación. Abra su perfil para ver las calidades, los documentos y los siguientes pasos, o envíenos sus requisitos directamente.
Próximos pasos recomendados
- Revisa el Phosphatidylserine página del producto.
- Comparar Soy PS y Sunflower PS.
- Verificar prueba de fabricación y Calidad e I+D.
Comuníquese con ventas para obtener documentos de productos
Comparta preferencia de fuente, aplicación, país y cantidad anual.
Contactar con Ventas